Retinitis pigmentosa
Granskad av Dr Colin Tidy, MRCGPSenast uppdaterad av Dr Rosalyn Adleman, MRCGPSenast uppdaterad 27 sept 2023
Uppfyller patientens redaktionella riktlinjer
- Ladda nerLadda ner
- Dela
- Language
- Diskussion
- Ljudversion
- Lägg till i föredragna källor på Google
Medicinska yrkesverksamma
Professionella referensartiklar är utformade för att användas av hälso- och sjukvårdspersonal. De är skrivna av brittiska läkare och baserade på forskningsbevis, brittiska och europeiska riktlinjer. Du kanske hittar en av våra hälsoartiklar mer användbar.
Vad är retinitis pigmentosa?
Namnet retinitis pigmentosa (RP) användes först av Dr Donders år 1857. Det är den fenotypiska beskrivningen av flera relaterade, men ändå distinkta, ärftliga, progressiva dystrofier av fotoreceptorerna i näthinnan och av pigmentepitelet (som ligger precis under fotoreceptorerna).
Patienter uppvisar ringformade skotom och problem med nattseende, vilket utvecklas till en långsam förlust av all perifer syn; den centrala synen bevaras längst. Det är den främsta orsaken till ärftlig näthinnedegeneration-relaterad synnedsättning.
Patologi
RP kännetecknas av förändringar i pigment och arteriolär förtunning, ofta med viss grad av optisk nervatrofi. Obduktion har visat att pigmenteringen orsakas av celler från pigmentepitelet som knoppar av och sätter sig inom lagren av den neurala näthinnan. I de sena stadierna av RP ses en förtunning av näthinnans blodkärl, troligen som ett resultat av förlusten av många näthinneceller vilket minskar behovet av blod.
Den vanliga slutpunkten är en gradvis försämring av de ljuskänsliga cellerna i näthinnan. Både stav- och tappfotoreceptorer kan påverkas, där dominansen av den ena över den andra bestäms av den specifika genetiska defekten hos den patienten. Stavfotoreceptordysfunktion är det vanligaste problemet vid RP - tapptrofier är distinkta och uppvisar en annan uppsättning problem.
Det finns olika arvsmönster. Hittills har mer än 100 olika genetiska defekter identifierats.1 Dessa inkluderar följande: X-bunden (5-15%), autosomalt dominant (30-40%) och resten antas vara autosomalt recessiv (50-60%).2 De autosomala dominanta formerna tenderar att ha ett mildare förlopp med en sen, långsam progression och bevarad syn fram till femte eller sjätte decenniet. Den X-länkade formen är den allvarligaste; central syn förloras vanligtvis vid det tredje decenniet. Isolerade fall, utan familjehistoria, förekommer också ofta.1
Hur vanligt är retinitis pigmentosa? (Epidemiologi)
Förekomsten i alla åldrar är ungefär 1 på 4 000, världen över.3
Det finns geografisk variation med en förekomst av 1 på 750 rapporterade i Indien4 och 1 av 6500 i Sydkorea.5
På grund av X-länkade varianter kan män påverkas något mer än kvinnor.
Tecken och symtom på retinitis pigmentosa (presentation)
Symptom
Tre typer av RP har beskrivits, bestämda av debutålder.
Den förtida typen uppträder vid en genomsnittsålder av 7,5 år. Det finns en andra typ som uppträder runt 17 års ålder och en 'senil' typ som börjar i femtioårsåldern.
Vid en typ av RP, Lebers amauros, kan spädbarn bli svårt synskadade inom de första sex månaderna av livet.
Symtom börjar ofta med nedsatt mörkerseende (nyktalopi) eller mörkeranpassning.
Progressiv förlust av perifert seende är vanligt (vilket resulterar i en tendens att snubbla över saker), även om det kan förekomma förlust av centralt seende som tenderar att inträffa senare. Detta leder så småningom till nedsatt syn i varierande takt.
I vissa fall diagnostiseras RP först efter en trafikolycka.
Skyltar
Typiska drag av RP kan ses vid ögonbottenundersökning. Spridning och aggregation av retinalt pigment orsakar förändringar som sträcker sig från korn eller fläckighet till distinkta fokala aggregat med utseende av benpigment. Näthinnan visar svarta eller mörkbruna, stjärnformade koncentrationer av pigmentering. Synnerven kan verka blek och det kan finnas vaskulär förtunning av näthinnans kärl.
Ögonbotten hos patient med retinitis pigmentosa, mellanstadium
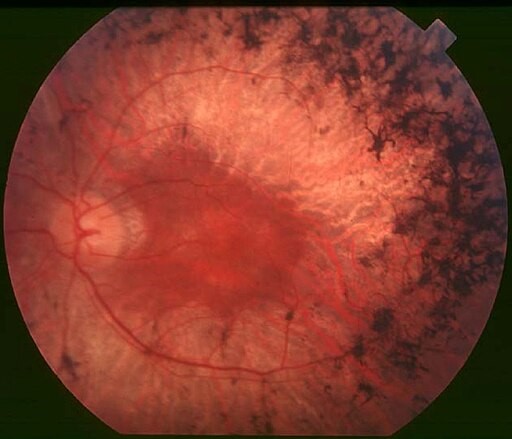
Det kan finnas olika mönster av förändringar, inklusive pigmentering begränsad till en kvadrant av näthinnan, avvikelser som verkar stråla ut från skivan och förändringar associerade med en allvarlig vaskulopati. Associerade ögonproblem kan inkludera:
Närsynthet (ofta).
Subkapsulär katarakt.
Öppenvinkelglaukom (3% av patienterna).
Keratoconus.
Glaskroppsförändringar (vanligast en bakre glaskroppsavlossning).
Systemiska fynd
RP är vanligtvis begränsad till ögat men kan också vara en del av ett syndrom med icke-okulära egenskaper.6 Minst 30 olika associerade syndrom har identifierats.2
Patienter med Ushers syndrom har hörselnedsättning, som kan vara djup eller partiell med medfödd eller sen debut. Detta står för ungefär hälften av alla fall av kombinerad dövblindhet.7 .
RP och hörselnedsättning är också associerade med:
Waardenburgs syndrom.8
Alströms syndrom.
Alports syndrom.
Refsums sjukdom.
Andra systemiska tillstånd, som alla har sina egna systemiska manifestationer.
Kortväxthet, njurdysfunktion och polydaktyli är några tecken på Bardet-Biedl syndrom eller Laurence-Moon syndrom när de är associerade med pigmentär retinopati.
Mukopolysackaridoser kan vara associerade med RP (t.ex., Hurler syndrom, Scheies syndrom, Sanfilippos syndrom), samt den mitokondriella sjukdomen, Kearns-Sayres syndrom, som yttrar sig som ptos, extern oftalmoplegi och hjärtblock.9
Differentialdiagnos
Sekundär pigmentär retinal degeneration förekommer vid ett antal metabola och neurodegenerativa sjukdomar, olika syndrom och andra ögonsjukdomar. Förutom de som nämnts ovan, inkluderar dessa:
Friedreichs ataxi.
Mucopolysaccharidosis.
Muskeldystrofi (myotonisk dystrofi).
Battens sjukdom.
Bassen-Kornzweig syndrom.
Homocystinuria.
Oxalosis.
Trauma.
Glaukom med förändringar i retinalt pigmentepitel.
Slutstadium av klorokinretinopati.
Slutstadium av thioridazinretinopati.
Slutstadium syfilitisk neuroretinit.
Cancerrelaterad retinopati.
Diagnos av retinitis pigmentosa (undersökningar)
Spaltlampbiomikroskopi är den viktigaste initiala bedömningen. Ytterligare tester görs för att bestämma den funktionella integriteten hos näthinnan och synnerven:
Synskärpa.
Bedömning av synfält.
Pupillär reflexrespons.
Bestämning av färgdefekt.
Brytning.
Intraokulärt tryck måste också mätas. För att få veta mer om dessa tester, se den separata Ögonundersökning artikel. Bildbehandling inkluderar:10
Retinal fotografering.
Ultraljud av ögat.
Fluoresceinangiografi.
Optisk datortomografi (OCT).
Alla dessa kan utföras på en allmän klinik. Det mest kritiska diagnostiska testet är elektroretinogrammet (liknande EEG för hjärnan eller EKG för hjärtat). Det bör utföras på centra med lämpliga faciliteter (så patienter behöver remitteras vidare om det inte finns ett på deras lokala sjukhus - detta kommer att göras av ögonvårdsteamet). Det ger ett objektivt mått på stav- och tappfunktion över näthinnan. Det visar vanligtvis en markant minskning av stav- och tappsignaler, även om stavförlusten generellt dominerar.
Adaptiv optik skannande laser oftalmoskopi är en relativt ny teknik som kan användas för att upptäcka tidiga skador på fotoreceptorer3 . Vidvinkel fundus autofluorescens (FAF) är en annan nyare avbildningsmetod. Den identifierar områden med oregelbunden fördelning i näthinnan. Specifika mönster av onormal FAF är användbara vid diagnos av ärftliga näthinnedegenerationer.11
Hantering av retinitis pigmentosa3
Det finns för närvarande ingen godkänd behandling som kan stoppa utvecklingen av RP eller återställa synen, så den nuvarande hanteringen syftar till att bromsa den degenerativa processen, tillhandahålla hjälpmedel för nedsatt syn och ge psykologiskt stöd.12
Men betydande framsteg har gjorts under de senaste åren.
Olika läkemedel har föreslagits för behandlingen men bevisen som stöder deras effektivitet är varierande och generellt begränsade.
Remiss till en specialist på nedsatt syn är mycket hjälpsamt.
Visuell rehabilitering för patienter med låg synskärpa är hjälpsam. Det innebär en multidisciplinär metod som fokuserar på patientens funktionella förmågor och behov.
Patienter bör regelbundet besöka en ögonspecialist för att undersöka och behandla eventuella ögonkomplikationer såsom grå starr, glaukom och cystoid makulaödem.
Användningen av solglasögon för att skydda näthinnan från ultraviolett ljus kan hjälpa till att bevara synen. Stark ljus kan framkalla bildandet av fria radikaler som är skadliga för epitelet.
Genetisk rådgivning är viktigt och familjemedlemmar (syskon och avkomma) bör undersökas för tecken på RP.
Allmän rådgivning av erfaren personal är avgörande. Det är värt att notera att de flesta barn har tillräcklig syn för att slutföra sin utbildning i vanliga skolor.
Den DVLA måste informeras (av patienten) och det kommer att krävas att göra ett specialiserat (Estermann) synfältstest som utförs av DVLA-godkända optiker; detta är ett lagkrav.
Så småningom krävs registrering för allvarlig synnedsättning eller synnedsättning - se den separata Allvarlig och Delvis Synnedsättning artikel.
Drog
Vitamin A och fiskoljor: dessa rekommenderades tidigare men en Cochrane-översikt visade inga tydliga fördelar.13
Acetazolamide: hos en liten procentandel av patienter med RP kan cystoidödem svara på orala karbanhydrashämmare, såsom acetazolamid, med viss subjektiv förbättring av synfunktionen. Topikala karbanhydrashämmare som 1-2% dorzolamid eller brinzolamid.
Lutein: detta kan bromsa retinal degeneration på grund av dess antioxidanteffekt i djurmodeller, men fördelar hos människor har ännu inte visats.14
Blåbär: har rekommenderats av vissa utövare av alternativ medicin i doser om 80 mg. Djurstudier har rapporterat vissa fördelar, även om det inte finns några kontrollerade studier som dokumenterar dess säkerhet eller effektivitet vid behandling av mänskliga patienter med RP.15
Immunosuppressiva medel (inklusive steroider): dessa har använts, med anekdotisk framgång, hos patienter som uppvisar anti-retinala antikroppar.
Genspecifik och mutationsspecifik terapi: . Voretigene neparvovec, en rekombinant adeno-associerad virusvektor som bär en normal kopia av RPE65-genen, har visat förbättrad syn hos patienter med Leber kongenital amauros sekundärt till mutationer i RPE65-genen när den injiceras i det subretinala utrymmet. Det är godkänt i Storbritannien för behandling av biallelisk RPE65-mutationsassocierad retinal dystrofi.16 Det är den första godkända genterapin för ögat i Storbritannien. Kliniska prövningar för genterapi för Ushers syndrom och X-bunden RP pågår.1
Abetalipoproteinemi (Bassen-Kornzweig syndrom): patienter har också fettmalabsorption. Höga nivåer av vitamin A kan återställa näthinnefunktionen i tidiga stadier (vitamin E kan också hjälpa).2
Refsums sjukdom: kostminskning av fytansyra kan bromsa eller stoppa retinit i detta tillstånd.
Familjär isolerad vitamin E-brist (alfa-tokoferol transportproteindefekt): behandling med vitamin E kan stoppa sjukdomsprogressionen.2
Kirurgisk
Transplantationer av retinalt pigmentepitel är i den experimentella fasen.17 Andra framväxande terapier inkluderar retinala proteser.
Där grå starr har uppstått eller betydande keratokonus har utvecklats, kommer kirurgi för dessa tillstånd också att hjälpa.
Prognos
Störningen kommer att fortsätta att utvecklas, även om det sker långsamt. Fullständig synförlust är ovanlig.
Förebyggande av retinitis pigmentosa
En viss bedömning av risken för att få ett drabbat barn kan göras genom genetisk rådgivning. I framtiden kommer sannolikt genterapi och stamcellsterapeutiska strategier att radikalt förbättra hanteringen av ärftliga näthinnesjukdomar.18
Exklusiva uppdateringar för vårdpersonal
Håll dig informerad med de senaste kliniska uppdateringarna, professionella insikter och evidensbaserad vägledning. Patient Pro-nyhetsbrevet sammanställer viktigt innehåll för vårdpersonal—levererat direkt till din inkorg.
Genom att prenumerera accepterar du våra Sekretesspolicy. Du kan avsluta prenumerationen när som helst. Vi säljer aldrig dina uppgifter.
Vidare läsning och referenser
- Retinitis pigmentosa; Kungliga nationella institutet för blinda (RNIB)
- Moreno ML, Merida S, Bosch-Morell F, et al; Autofagi Dysfunktion och Oxidativ Stress, Två Relaterade Mekanismer Involverade i Retinitis Pigmentosa. Front Physiol. 2018 Jul 26;9:1008. doi: 10.3389/fphys.2018.01008. eCollection 2018.
- Nakamura N, Fujinami K, Mizuno Y, et al; Utvärdering av konfunktion med en handhållen icke-mydriatisk flimmer-elektroretinogramenhet. Clin Ophthalmol. 2016 Jun 30;10:1175-85. doi: 10.2147/OPTH.S104721. eCollection 2016.
- Retinitis Pigmentosa; BMJ Bästa Praxis, 2023
- Retinitis Pigmentosa; BMJ Bästa Praxis, 2023
- Hartong DT, Berson EL, Dryja TP; Retinitis pigmentosa. Lancet. 2006 Nov 18;368(9549):1795-809.
- Verbakel SK, van Huet RAC, Boon CJF, et al; Icke-syndromisk retinitis pigmentosa. Prog Retin Eye Res. 2018 Sep;66:157-186. doi: 10.1016/j.preteyeres.2018.03.005. Epub 2018 Mar 27.
- Nangia V, Jonas JB, Khare A, et al; Förekomst av retinitis pigmentosa i Indien: Central India Eye and Medical Study. Acta Ophthalmol. 2012 Dec;90(8):e649-50. doi: 10.1111/j.1755-3768.2012.02396.x. Epub 2012 May 18.
- Rim TH, Park HW, Kim DW, et al; Fyraårig nationell incidens av retinitis pigmentosa i Sydkorea: en befolkningsbaserad retrospektiv studie från 2011 till 2014. BMJ Open. 2017 9 maj;7(5):e015531. doi: 10.1136/bmjopen-2016-015531.
- Ferrari S, Di Iorio E, Barbaro V, et al; Retinitis pigmentosa: gener och sjukdomsmekanismer. Curr Genomics. 2011 Jun;12(4):238-49. doi: 10.2174/138920211795860107.
- Fahim A et al; Översikt över Icke-syndromisk Retinitis Pigmentosa
- Kumar S, Rao K; Waardenburg syndrom: En sällsynt genetisk störning, en rapport om två fall. Indian J Hum Genet. 2012 Maj;18(2):254-5. doi: 10.4103/0971-6866.100804.
- Fenzl CR, Teramoto K, Moshirfar M; Ockulära manifestationer och hanteringsrekommendationer för lysosomala lagringssjukdomar I: mukopolysackaridoser. Clin Ophthalmol. 2015 Sep 7;9:1633-44. doi: 10.2147/OPTH.S78368. eCollection 2015.
- Mitamura Y, Mitamura-Aizawa S, Nagasawa T, et al; Diagnostisk avbildning hos patienter med retinitis pigmentosa. J Med Invest. 2012;59(1-2):1-11.
- Riktlinjer för klinisk bedömning av patienter med ärftliga näthinnedegenerationer; Amerikanska Akademin för Oftalmologi, 2022
- Sahni JN, Angi M, Irigoyen C, et al; Terapeutiska utmaningar vid retinitis pigmentosa: från neuroprotektion till genterapi. Curr Genomics. 2011 Jun;12(4):276-84. doi: 10.2174/138920211795860062.
- Schwartz SG, Wang X, Chavis P, et al; Vitamin A och fiskoljor för att förhindra utvecklingen av retinitis pigmentosa. Cochrane Database Syst Rev. 2020 Jun 18;6(6):CD008428. doi: 10.1002/14651858.CD008428.pub3.
- Xue C, Rosen R, Jordan A, et al; Hantering av ögonsjukdomar med lutein och zeaxantin: Vad har vi lärt oss från experimentella djurstudier? J Ophthalmol. 2015;2015:523027. doi: 10.1155/2015/523027. Epub 2015 Nov 5.
- Osada H, Okamoto T, Kawashima H, et al; Neuroprotektiv effekt av blåbärsextrakt i en musmodell av fotostressad näthinna. PLoS One. 2017 Jun 1;12(6):e0178627. doi: 10.1371/journal.pone.0178627. eCollection 2017.
- Voretigene neparvovec för behandling av ärftliga näthinnedystrofier orsakade av RPE65-genmutationer; NICE riktlinjer, 2019
- Foik AT, Lean GA, Scholl LR, et al; Detaljerade visuella kortikala svar genererade av näthinnetransplantat hos råttor med svår näthinnedegeneration. J Neurosci. 2018 Dec 12;38(50):10709-10724. doi: 10.1523/JNEUROSCI.1279-18.2018. Epub 2018 Nov 5.
- Fahim A; Retinitis pigmentosa: senaste framsteg och framtida riktningar inom diagnos och behandling. Curr Opin Pediatr. 2018 Dec;30(6):725-733. doi: 10.1097/MOP.0000000000000690.
Om författarenVisa fullständig biografi
Uppdaterad av
Dr Rosalyn Adleman, MRCGP
MRCGP
Dr Rosalyn Adleman är en NHS-läkare som arbetar i norra London.
Om recensentenVisa fullständig biografi
Dr Colin Tidy, MRCGP
Allmänläkare, Medicinsk Författare
MBBS, MRCGP, MRCP (Paediatrics), DCH
Dr Colin Tidy är en NHS-läkare, baserad i Oxfordshire.
Artikelhistorik
Artikeln finns också på Engelska, Tyska, Spanska, Franska, Italienska, Portugisiska, Hindi, Hebreiska, Arabiska, och Svenska.
Nästa granskning: 25 sept 2028
27 sept 2023 | Senaste versionen
Fråga, dela, anslut.
Bläddra i diskussioner, ställ frågor och dela erfarenheter inom hundratals hälsorelaterade ämnen.
Känner du dig sjuk?
Bedöm dina symtom online gratis
Mer om multisystemsjukdomar
- Alpha-1-antitrypsinbrist
- Amloidos
- Sjukdomar i bindväv under graviditet
- Ehlers-Danlos syndrom
- Eosinofil granulomatos med polyangit
- Trötthet och TATT
- Granulomatos med polyangit
- Hamartomas
- Hypereosinofilt syndrom
- Löfgrens syndrom
- Blandad bindvävssjukdom
- Myalgisk encefalomyelit
- Polyarteritis nodosa
- Seronegativa artropatier
- Sjögrens syndrom
- Syfilis
- Systemisk lupus erythematosus
- Toxiskt chocksyndrom
- Ushers syndrom
- Von Hippel-Lindaus sjukdom